اثرات طولانی مدت الکل بر مغز

تأثیر طولانی مدت الکل بر مغز شامل دامنه وسیعی از اثرات است که بسته به الگوهای مصرف، سن، ژنتیک و سایر عوامل سلامتی متفاوت است. از میان بسیاری از اندامهایی که الکل بر آنها تأثیر میگذارد، مغز به شکل ویژهای آسیبپذیر است. مصرف زیاد و سنگین الکل باعث آسیب مغزی مرتبط با الکل میشود، بهطوری که الکل بهعنوان یک نوروتوکسین مستقیم بر سلولهای عصبی عمل میکند،[۱] در حالی که سطوح پایین مصرف الکل میتواند منجر به کاهش حجم مغز، حجم ماده خاکستری منطقهای و میکرو ساختار ماده سفید شود. مصرف الکل در سطح پایین تا متوسط ممکن است با برخی مزایای شناختی یا محافظت عصبی در بزرگسالان مسنتر مرتبط باشد. عوامل اجتماعی و روانی میتوانند اثرات محافظتی جزئی ارائه دهند. رابطه کلی بین مصرف الکل و سلامت مغز پیچیده است و تعادل بین اثرات نوروتوکسیک الکل و تأثیرات تعدیلکننده بالقوه را منعکس میکند.
طبقهبندی
عواقب عصبی مصرف طولانی مدت الکل را میتوان بهطور کلی به سه دسته تقسیم کرد: نتایج مضر (مانند آتروفی مغزی، کاهش شناختی، زوال عقل)، اثرات خنثی بالقوه و در موارد محدود، اثرات محافظتی جزئی مرتبط با مصرف کم تا متوسط. تظاهرات شدید معمولاً تحت عنوان آسیب مغزی مرتبط با الکل (ARBD) طبقهبندی میشوند، که شامل شرایطی مانند سندرم ورنیکه-کورساکف و زوال عقل مرتبط با الکل است.[۲]
معمولاً الکلیها را میتوان به دو دسته تقسیم کرد: الکلیهای بدون عارضه و الکلیهای با عارضه. الکلیهای بدون عارضه دارای وضعیتهای کمبود تغذیه یا بیماری کبد نیستند، اما کاهش حجم کلی مغز به دلیل ماده سفید آتروفی مغزی دارند. شدت آتروفی ناشی از مصرف الکل متناسب با نرخ و مقدار الکل مصرفی در طول زندگی یک فرد است.[۳] الکلیهای با عارضه ممکن است دچار آسیب کبدی باشند که بر ساختار و عملکرد مغز تأثیر میگذارد و کمبودهای تغذیهای «که میتواند منجر به آسیب و اختلال شدید مغزی شود».[۳]
ویژگیها
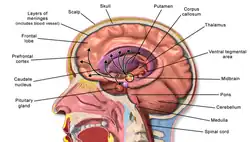
مصرف بیش از حد الکل با آسیبهای وسیع و قابل توجه به لکسیونهای مغزی مرتبط است، بهویژه آسیب به نواحی مغزی از جمله لوب پیشانی،[۴] سیستم لیمبیک و مخچه،[۵] که منجر به آتروفی مغزی گسترده یا کوچک شدن مغز ناشی از تخریب نرونها میشود. این آسیبها در اسکنهای تصویربرداری عصبی قابل مشاهده است.[۶] الکل ساختار و عملکرد مغز را به دلیل اثرات مستقیم نوروتوکسیک ناشی از مسمومیت الکلی یا ترک حاد الکل تغییر میدهد. آسیب به لوب پیشانی بهعنوان بارزترین آسیب در الکلیها با افزایش سن ظاهر میشود و میتواند منجر به اختلال در عملکرد نوروسایکولوژیکی در زمینههایی مانند حل مسئله، قضاوت صحیح و رفتارهای هدفدار شود.[۴] اختلال در پردازش عاطفی ناشی از آسیب به سیستم لیمبیک است. این ممکن است به مشکلاتی در شناسایی احساسات چهرهای و «تفسیر نشانههای عاطفی غیرکلامی» منجر شود.[۴]
اثرات مصرف الکل ممکن است دیرتر بروز پیدا کنند—اختلال مصرف الکل در میانسالی با افزایش خطر ناتوانیهای شدید شناختی و حافظه در زندگی بعدی مرتبط است.[۷][۸]
مصرف الکل میتواند بهطور قابل توجهی بر اثرات نوروبیولوژیکی ورزشهای مفید و پرتقاضا تأثیر منفی بگذارد.[۹]
در برخی موارد، مصرف متعادل و گاه به گاه در مقایسه با خودداری از الکل و هوشیاری ممکن است به دلیل مزایای اجتماعی و روانی مزایای جانبی بر روی مغز داشته باشد.[۱۰] محققان دریافتند که مصرف متعادل الکل در بزرگسالان مسنتر در مقایسه با پرهیز از آن، با شناخت و رفاه بهتر مرتبط است.[۱۱]
عوارض
عوارض جدی شامل آسیب برگشتناپذیر مغزی، اختلالات روانپزشکی (مثلاً افسردگی، اضطراب) و افزایش خطر ابتلا به سایر بیماریهای عصبی مانند بیماری آلزایمر است.
علل
الکل بهعنوان یک عامل نوروتوکسیک شناخته شده است هم در طول مسمومیت الکلی و هم در زمان ترک الکل، تأثیرات مستقیمی بر روی ماده مغزی دارد. در حالی که اثبات میزان علتمندی دشوار است، مصرف الکل—حتی در سطوحی که معمولاً کم در نظر گرفته میشود—"با اندازهگیریهای حجم کلی مغز، حجمهای ماده خاکستری منطقهای و میکرو ساختار ماده سفید بهطور منفی مرتبط است" و این ارتباطات با افزایش مصرف الکل قویتر میشود.[۱۲][۱۳][۱۴][۱۵]
آسیب مغزی مرتبط با الکل تنها به دلیل اثرات سمی مستقیم الکل نیست؛ ترک الکل، کمبودهای تغذیهای، اختلالات الکترولیتی و آسیب کبدی نیز بهعنوان عواملی که به آسیب مغزی مرتبط با الکل کمک میکنند، در نظر گرفته میشوند.[۱۶]
نوشیدن زیاد الکل
نوشیدن زیاد الکل، یا نوشیدن سنگین دوره ای، میتواند منجر به آسیب به سیستم لیمبیک شود که پس از یک دوره نسبتاً کوتاه زمانی رخ میدهد. این آسیب مغزی خطر ابتلا به زوال عقل مرتبط با الکل و ناهنجاریهایی در خلق و خو و تواناییهای شناختی را افزایش میدهد. افرادی که به صورت افراطی (میگساری) مینوشند همچنین خطر بیشتری برای ابتلا به الکلیسم مزمن دارند. الکلیسم یک اختلال مزمن و عودکننده است که میتواند شامل دورههای طولانی از خودداری باشد که به دنبال آن عود به نوشیدن سنگین رخ میدهد. این اختلال همچنین با بسیاری از مشکلات سلامتی دیگر از جمله اختلالات حافظه، فشار خون بالا، ضعف عضلانی، مشکلات قلبی، کمخونی، عملکرد پایین سیستم ایمنی، بیماری کبد الکلی، اختلالات دستگاه گوارش و مشکلات پانکراس مرتبط است. همچنین با افسردگی، بیکاری و مشکلات خانوادگی مرتبط بوده و خطر افزایش آزار خانگی را به همراه دارد.
چگونگی تأثیر فراوانی و طول مدت جلسات نوشیدن افراطی بر آسیب مغزی در انسانها هنوز مشخص نیست. انسانهایی که حداقل ۱۰۰ نوشیدنی (مردان) یا ۸۰ نوشیدنی (زنان) در ماه (متمرکز بر ۲۱ بار یا کمتر در ماه) در طول یک دوره سهساله مصرف کردهاند، مهارتهای تصمیمگیری ضعیفتری نسبت به افرادی که سنگین نمینوشند، داشتهاند.
مکانیسمهای عمل
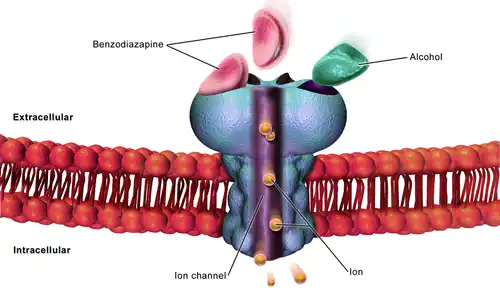
الکل از طریق چندین مکانیزم بر مغز تأثیر میگذارد. آتروفی مغزی که الکلیها معمولاً با آن مواجه هستند، ناشی از نوروتوکسیک بودن الکل است.[۱۷] شواهدی از نورودژنراسیون میتواند با افزایش چگالی میکروگلیا و بیان سیتوکینهای پیشالتهابی در مغز تأیید شود. مطالعات حیوانی نشان میدهد که نوشیدن سنگین و منظم بهصورت افراطی باعث نورودژنراسیون در نواحی مغزی کورتیکولیبیک میشود که در یادگیری و حافظه فضایی نقش دارند. نواحی مغزی کورتیکولیبیک تحت تأثیر شامل پیاز بویایی، قشر پیریفورم، قشر پریریهنال، قشر انتورینال و دنتات ژیروس هیپوکامپ هستند. مشخص شد که یک نوشیدن سنگین به مدت دو روز باعث نورودژنراسیون گسترده در قشر انتورینال و در نتیجه نقصهای یادگیری در موشها میشود. سوء مصرف الکل بر نورونها در قشر پیشانی تأثیر میگذارد که معمولاً دارای سومای سلولی بزرگ هستند. این نوع نورونها بیشتر در معرض بیماری آلزایمر و پیری طبیعی قرار دارند. تحقیقات هنوز در حال انجام است تا مشخص شود آیا ارتباط مستقیمی بین مصرف بیش از حد الکل و بیماری آلزایمر وجود دارد یا خیر. حجم کالوسوم بزرگ، یک مسیر ماده سفید بزرگ که دو نیمکره مغزی را به هم متصل میکند، به دلیل از دست دادن میلینهسازی در اثر سوء مصرف الکل کاهش مییابد. این عارضه یکپارچگی بین دو نیمکره مغزی و عملکرد شناختی تحت تأثیر قرار میدهد. مقدار محدودی از میلین میتواند با خودداری از الکل بازسازی شود که منجر به نقصهای عصبی موقتی میشود.
سیستم غدد درونریز شامل محور هیپوتالاموس-هیپوفیز-آدرنال، محور هیپوتالاموس-هیپوفیز-گنادال، محور هیپوتالاموس-هیپوفیز-تیروئید، محور هیپوتالاموس-هیپوفیز-هورمون رشد/فاکتور رشد شبیه انسولین-۱ و محور هیپوتالاموس-هیپوفیز خلفی، همچنین منابع دیگر هورمونها مانند پانکراس درونریز و بافت چربی درونریز است. سوء مصرف الکل تمام این سیستمها را مختل کرده و باعث اختلالات هورمونی میشود که ممکن است منجر به اختلالات مختلفی مانند عدم تحمل استرس، اختلالات تولید مثل، مشکلات تیروئیدی، ناهنجاریهای ایمنی و اختلالات روانی و رفتاری شود.[۱۸]
عملکردهای بالاتر قشر مغزی توسط مخچه سازماندهی میشود. در افرادی که دچار آتروفی مغزی هستند، تعداد سلولهای پورکنژ، یا نورونهای خروجی مخچه، در ورمیس به میزان ۴۳٪ کاهش مییابد. این کاهش بزرگ در سلولهای پورکینژ باعث کاهش سازماندهی قشر مغزی در سطوح بالا میشود. مخچه همچنین مسئول تصحیح خروجی حرکتی خام از قشر حرکتی اولیه است. هنگامی که این تصحیح وجود نداشته باشد، علائمی مانند عدم تعادل و آتاکسی بروز میکند. یک علت بالقوه برای اختلال مزمن مخچهای در الکلیها، تغییر در گیرنده GABA-A است. این اختلال باعث افزایش انتقالدهنده عصبی GABA در سلولهای پورکینژ مخچه، سلولهای گرانول و اینترنورونها میشود که منجر به اختلال در سیگنالدهی طبیعی سلولی میگردد.
یک اسکن MRI مغز نشان داد که سطح N-acetylaspartate (NAA)، یک بیومارکر متابولیک برای یکپارچگی عصبی، در افرادی که سنگین مصرف الکل میکنند، پایینتر است. علاوه بر این، متابولیسم غیرطبیعی مغز، از دست دادن ماده سفید مغز در لوب پیشانی و سطوح بالاتر NAA در ماده خاکستری پاریتال مشاهده شد. این نشاندهنده ارتباطی بین سنگین نوشیدن، عملکرد اجرایی ضعیف و حافظه کاری است. کاهش سطوح NAA در لوب پیشانی با اختلال در عملکرد اجرایی و سرعت پردازش در آزمونهای عملکرد عصبی مرتبط است.
التهاب عصبی
اتانول میتواند فعالسازی سلولهای آستروگلیال را تحریک کند که میتواند پاسخ پیشالتهابی در مغز تولید کند. اتانول با گیرندههای TLR4 و IL-1RI در این سلولها تعامل دارد تا مسیرهای انتقال سیگنال درونسلولی را فعال کند. بهطور خاص، اتانول باعث فسفوریلاسیون کیناز مرتبط با IL-1R (IRAK)، ERK1/2، کیناز پروتئینی فعالشده توسط استرس (SAPK)/JNK و کیناز پروتئینی میتوژن فعالشده p38 میشود. فعالسازی مسیر IRAK/MAPK منجر به تحریک فاکتورهای رونویسی NF-kappaB و AP-1 میشود. این فاکتورهای رونویسی باعث افزایش بیان سینتاز نیتریک اکسید القایی (iNOS) و سیکلواکسیژناز-۲ (COX-2) میشوند.[۱۹] افزایش این واسطههای التهابی توسط اتانول همچنین با افزایش فعالیت کاسپاز ۳ و افزایش مربوط در آپوپتوز سلولی همراه است.[۱۹][۲۰] مکانیزم دقیق اینکه چگونه غلظتهای مختلف اتانول باعث فعالسازی یا مهار سیگنالدهی TLR4/IL-1RI میشود، در حال حاضر مشخص نیست، هرچند ممکن است شامل تغییرات در کلاسترهای چربی رأفت[۲۱] یا پیچیدگیهای چسبندگی سلولی و سازماندهی سیتوسکلتون اکتین باشد.[۲۲]
تغییرات در مسیرهای سیگنالینگ دوپامینرژیک و گلوتاماترژیک
درمان متناوب با اتانول باعث کاهش بیان گیرنده دوپامین نوع ۲ (D2R) و کاهش فسفوریلاسیون زیرواحد ۲B گیرنده NMDA (NMDAR2B) در قشر پیشانی، هیپوکامپ، هسته اکومبنس و فقط برای D2R در استریاتوم میشود. همچنین تغییراتی در استیلاسیون هیستونهای H3 و H4 در قشر پیشانی، هسته اکومبنس و استریاتوم ایجاد میکند که نشاندهنده تغییرات در بازسازی کروماتین است که ممکن است تغییرات طولانیمدت را میانجیگری کند. علاوه بر این، موشهای نوجوانی که قبلاً در معرض اتانول قرار گرفتهاند، سطوح بالاتری از دوپامین در هسته اکومبنس دارند و همچنین پاسخ دوپامینی طولانیتری در این ناحیه در پاسخ به دوز چالشی از اتانول نشان میدهند. بهطور کلی، این نتایج نشان میدهد که قرارگیری در معرض الکل در دوران نوجوانی میتواند مسیرهای دوپامینرژیک مزولیمبیک و مزوکورتیکال را حساس کند و منجر به تغییرات در سیگنالدهی دوپامینرژیک و گلوتامینی شود که ممکن است بر بازسازی و عملکرد مغز نوجوان تأثیر بگذارد.[۲۳] این تغییرات از آن جهت مهم هستند که تأثیر الکل بر NMDARها میتواند به اختلال در یادگیری و حافظه منجر شود (به تأثیرات الکل بر حافظه مراجعه کنید).
مهار نوروژنز هیپوکامپ
مصرف بیش از حد الکل (نوشیدن بیرویه) باعث کاهش نورژنز هیپوکامپ میشود، که این امر به دلیل کاهش در تکثیر سلولهای بنیادی عصبی و بقا سلولهای جدید است.[۲۴][۲۵] الکل تعداد سلولها در فاز S چرخه سلولی را کاهش میدهد و ممکن است سلولها را در فاز G1 متوقف کند و بدین ترتیب تکثیر آنها را مهار نماید.[۲۴] اتانول تأثیرات متفاوتی بر انواع مختلف پیشسازهای هیپوکامپال در مراحل اولیه توسعه عصبی دارد. قرارگیری مزمن در معرض الکل تعداد سلولهای در حال تکثیر که شبیه سلولهای گلیال شعاعی، پیشعصبی و انواع میانی هستند را کاهش میدهد، در حالی که تأثیری بر سلولهای نوع عصبی اولیه ندارد؛ که نشان میدهد درمان با اتانول استخر سلولهای پیشساز را تغییر میدهد. علاوه بر این، کاهش بیشتری در تمایز و نورونهای نابالغ نسبت به سلولهای پیشساز در حال تکثیر وجود دارد، که نشان میدهد کاهش غیرطبیعی در درصد پیشسازهای پیشعصبی در حال تقسیم فعال منجر به کاهش بیشتری در بلوغ و بقا سلولهای پس از میتوز میشود.[۲۵]
علاوه بر این، قرارگیری در معرض الکل چندین نشانگر مرگ سلولی را افزایش میدهد. در این مطالعات، به نظر میرسد که تخریب عصبی از طریق مسیرهای غیر آپوپتوزی میانجیگری میشود.[۲۴][۲۵] یکی از مکانیسمهای پیشنهادی برای سمی بودن عصبی الکل، تولید نیتریک اکسید (NO) است، اما مطالعات دیگر نشان دادهاند که تولید NO ناشی از الکل میتواند به آپوپتوز منجر شود (به بخش التهاب عصبی مراجعه کنید).
کیندلینگ و سمیت تحریکی
سمومزدایی مکرر ("کیندلینگ") میتواند علائم ترک را بدتر کند و آسیب مغزی را از طریق هیپر اکتیویته و سمی بودن ناشی از تحریک تشدید کند، که منجر به اختلالات شناختی و عاطفی شدیدتر در طول زمان، بهویژه در قشر پیشانی میشود. مطالعات حیوانی نشان میدهد که ترکهای مکرر الکل بهطور قابل توجهی با اختلال برای یادگیری اطلاعات جدید همراه است.[۲۶] اثرات حاد الکل بر تقویت گابائرژیک و سرکوب NMDA باعث سمی بودن عصبی ناشی از الکل، یا بدتر شدن علائم ترک الکل با هر دوره ترک بعدی میشود. این ممکن است منجر به افسردگی CNS و تحمل حاد به این اثرات ترک شود. این تحمل با یک اثر بازگشتی آسیبزننده در طول ترک دنبال میشود. این بازگشت باعث هیپر اکتیویته سیستمهای انتقالدهنده عصبی میشود. اگر این حالت هیپر اکتیویته چندین بار رخ دهد، کیندلینگ و سمی بودن عصبی میتواند رخ دهد که منجر به افزایش آسیب مغزی مرتبط با الکل میشود. سمی بودن ناشی از تحریک نیز ممکن است به دلیل ترکهای مکرر رخ دهد. مشابه افرادی که چندین سمزدایی را تجربه کردهاند، افراد الکلی نرخ بالاتری از اختلالات عاطفی به دلیل این اثرات آسیبزننده نشان میدهند.[۲۶]
تغییرات اپیژنتیکی
در بلندمدت، اثرات مصرف مزمن و خطرناک الکل بهعنوان تغییرات پایدار در بیان ژن ناشی از تغییرات اپیژنتیک در نواحی خاصی از مغز در نظر گرفته میشود.[۲۷][۲۸][۲۹] بهعنوان مثال، در موشهای آزمایشگاهی که به مدت ۵ روز در معرض الکل قرار داشتند، افزایش استیلاسیون لیزین ۹ هیستون ۳ در پروموتر پرونوکیسپتین در مجموعه آمیگدالای مغز مشاهده شد. این استیلاسیون یک علامت فعالکننده برای پرونوکیسپتین است. سیستم نوزیسپتین/گیرنده نوزیسپتین در اثرات تقویتکننده یا شرطیسازی الکل نقش دارد.[۳۰]
تشخیص
نقص عصبی مرتبط با الکل معمولاً از طریق تاریخچه بالینی، آزمونهای نوروسایکولوژیکی، تصویربرداری عصبی و آزمایشهای آزمایشگاهی تشخیص داده میشود. تشخیص افتراقی شامل سایر علل زوال عقل، اختلالات روانی و آسیبهای مغزی تروماتیک است. تکنیکهای مدرن تصویربرداری عصبی بهویژه در درک آسیبهای مغزی مرتبط با الکل انقلابی ایجاد کردهاند. دو روش اصلی تصویربرداری، همودینامیک و الکترومغناطیسی هستند. این تکنیکها امکان مطالعه تغییرات عملکردی، بیوشیمیایی و آناتومیکی مغز ناشی از سوء مصرف طولانیمدت الکل را فراهم کردهاند.[۴] تصویربرداری عصبی اطلاعات ارزشمندی را در تعیین خطر ابتلای فرد به وابستگی به الکل و اثربخشی درمانهای بالقوه ارائه میدهد.[۴][۳۱]
در بیماران کورساکف، MRI نشاندهنده آتروفی تالاموس و اجسام پستانی است. PET کاهش متابولیسم و بنابراین کاهش فعالیت در تالاموس و سایر ساختارهای دیانسفال را نشان داد.[۳۲] الکلیهای بدون عارضه، افرادی که دچار انسفالیت ورنیکه مزمن (WE) هستند و روانپریشی کورساکف، کاهش قابل توجهی در نورونهای قشر پیشانی، ماده سفید، هیپوکامپ و مغز پایه نشان دادند.[۳۲] الکلیهای بدون عارضه نشاندهنده کوچک شدن نورونهای رافه، اجسام پستانی و تالاموس بودند.[۳۲]
روشهای همودینامیک
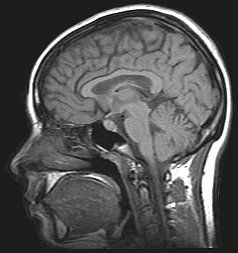
روشهای همودینامیک تغییرات در حجم خون، جریان خون، اکسیژنسازی خون و متابولیسم انرژی را ثبت میکنند تا تصاویر تولید کنند.[۴] تکنیکهای رایج شامل توموگرافی گسیل پوزیترون (PET) و توموگرافی کامپیوتری گسیل تکفوتونی (SPECT) هستند که نیاز به تزریق یک مولکول رادیواکتیو برچسبگذاری شده، مانند گلوکز، دارند تا تصویربرداری به درستی انجام شود. پس از تزریق، بیمار در حین انجام وظایف ذهنی، مانند یک وظیفه حافظه، تحت نظر قرار میگیرد. مطالعات PET و SPECT تأیید و گسترش یافتههای قبلی را نشان دادهاند که قشر پیشانی بهویژه در بیماران سوء مصرف الکل به کاهش متابولیسم حساس است.[۴]
تصویربرداری با تشدید مغناطیسی (MRI) و تصویربرداری عملکردی با تشدید مغناطیسی (fMRI) نیز از تکنیکهای رایج دیگر هستند. این روشها غیرتهاجمی هستند و هیچ خطر رادیو اکتیویتی ندارند. روش fMRI تغییرات متابولیکی در یک ساختار یا ناحیه خاص مغز را در حین انجام یک وظیفه ذهنی ثبت میکند. برای شناسایی آسیب به ماده سفید، MRI استاندارد کافی نیست. یک تکنیک مشتق شده از MRI به نام تصویربرداری تنسور انتشار (DTI) برای تعیین جهتگیری و یکپارچگی مسیرهای عصبی خاص استفاده میشود که امکان شناسایی آسیب را فراهم میکند.[۴] هنگام تصویربرداری از افرادی که الکلی هستند، نتایج DTI نشان میدهد که نوشیدن سنگین میکرو ساختار الیاف عصبی را مختل میکند.[۴]
روشهای الکترومغناطیسی

در حالی که روشهای همودینامیک برای مشاهده تغییرات فضایی و شیمیایی مؤثر هستند، نمیتوانند روند زمانی این تغییرات را نشان دهند. روشهای تصویربرداری الکترومغناطیسی قادر به ثبت تغییرات در جریانهای الکتریکی مغز بهصورت بیدرنگ هستند.[۳۳] تصویربرداری الکتروانسفالوگرافی (EEG) از الکترودهای کوچکی استفاده میکند که به پوست سر متصل میشوند. دادهها با استفاده از تکنیکی به نام پتانسیلهای وابسته به رویداد (ERP) میانگینگیری میشوند. این کار برای تعیین توالی زمانی فعالیت پس از قرار گرفتن در معرض یک محرک، مانند یک کلمه یا تصویر انجام میشود.[۴]
این روشهای تصویربرداری عصبی نشان دادهاند که الکل بر سیستم عصبی در سطوح مختلف تأثیر میگذارد.[۴] این شامل اختلال در عملکردهای سطح پایین ساقه مغز و عملکردهای سطح بالاتر، مانند حل مسئله است. این روشها همچنین تفاوتهایی در فعالیت الکتریکی مغز و واکنشپذیری بین افراد وابسته به الکل و افراد سالم نشان دادهاند.[۴]
پیشگیری
استراتژیهای پیشگیری اولیه شامل محدود کردن مصرف الکل بر اساس دستورالعملهای بهداشتی، مکملهای غذایی برای افراد در معرض خطر (بهویژه تیامین) و مداخله زودهنگام برای اختلال مصرف الکل است. آموزش در مورد پیشگیری از الکلیسم بهترین روش تأیید شده برای جلوگیری از آسیبهای مغزی مرتبط با الکل است.[۳] با ارائه اطلاعاتی که مطالعات در مورد عوامل خطر و مکانیسمهای آسیب یافتهاند، تلاشها برای یافتن درمان مؤثر ممکن است افزایش یابد. این همچنین میتواند با تأثیرگذاری بر پزشکان برای توجه بیشتر به علائم هشداردهنده، مرگ و میر را کاهش دهد.[۳]
درمان
رویکردهای درمانی شامل قطع مصرف الکل، مکملهای تیامین و مولتیویتامین، درمان شناختی-رفتاری که بر روی حافظه، عملکرد اجرایی و انگیزه تمرکز دارد و داروهایی مانند نالتروکسان یا آکامپروزات برای کمک به حفظ خودداری است. مدیریت شرایط روانپزشکی همزمان نیز ضروری است. بسیاری از عواقب فیزیولوژیکی منفی الکلیسم در طول خودداری قابل برگشت هستند. به عنوان مثال، الکلیهای مزمن طولانیمدت دچار انواعی از نقصهای شناختی میشوند.[۳۴] با این حال، خودداری چند ساله بیشتر نقصهای عصبی-شناختی به جز برخی نقصهای باقیمانده در پردازش فضایی را حل میکند.[۳۵]
آسیبهای مغزی مرتبط با الکل میتوانند تأثیرات شدیدی بر روی افراد مبتلا و عزیزانشان داشته باشند. گزینههای درمانی نسبت به سایر اختلالات بسیار محدود است. با وجود محدودیتها، بیشتر بیماران با نقصهای شناختی مرتبط با الکل در طی دو تا سه ماه اول درمان، بهبودی جزئی در علائم خود را تجربه کردهاند.[۳] برخی دیگر گفتهاند که افزایش متابولیسم مغزی را به محض یک ماه پس از درمان مشاهده کردهاند.[۴]
نتایج
برخی از عواقب نوشیدن مکرر و طولانیمدت با خودداری قابل برگشت نیستند. تمایل به الکل (نیاز اجباری به مصرف الکل) بهطور مکرر در میان الکلیها درازمدت وجود دارد.[۳۶] در میان ۴۶۱ فردی که برای مشکلات الکلی کمک خواسته بودند، پیگیری تا ۱۶ سال انجام شد.[۳۷] تا ۱۶ سال، ۵۴٪ از افرادی که سعی کردند بدون کمک حرفهای از مصرف خودداری کنند، دوباره به مصرف الکل بازگشتند و ۳۹٪ از افرادی که سعی کردند با کمک خودداری کنند، دوباره به مصرف الکل بازگشتند.
اپیدمیولوژی
نزدیک به نیمی از الکلیهای آمریکایی «نقصهای عصبی-روانی [که] میتواند از خفیف تا شدید متغیر باشد» را نشان میدهند، با حدود دو میلیون نفر که پس از ابتلا به شرایط دائمی و ناتوانکننده به مراقبت مادامالعمر نیاز دارند. خودداری طولانیمدت از الکل میتواند منجر به بهبودی در این نقصها شود. برای افرادی که نقصهای خفیف دارند، برخی بهبودیها در طی یک سال مشاهده شده است، اما این ممکن است برای افرادی که آسیبهای شدیدتری دارند، مدت زمان بیشتری طول بکشد.[۴]
تاریخچه
شناسایی اثرات نورو توکسیک الکل به قرن نوزدهم برمیگردد. شناسایی انسفالوپاتی ورنیکه و روانپریشی کورساکف الکل را به اختلالات خاص مغزی مرتبط کرد. پیشرفتهای تصویربرداری عصبی در اواخر قرن بیستم تأثیر ساختاری استفاده مزمن از الکل را بیشتر روشن کرد.
جامعه و فرهنگ
استفاده از الکل در بسیاری از فرهنگها بهطور عمیق ریشهدار است و مصرف معتدل آن معمولاً قابل قبول اجتماعی یا حتی تشویق میشود. با این حال، ننگی که در اطراف اختلال مصرف الکل و نقصهای شناختی مرتبط با الکل وجود دارد، پیامرسانی بهداشت عمومی را پیچیده میکند.
هزینههای اقتصادی مرتبط با آسیبهای مغزی ناشی از الکل شامل هزینههای بهداشتی، از دست دادن بهرهوری و بارهای مراقبتی است.
جمعیتهای ویژه
نوجوانان
مصرف مقادیر زیاد الکل در طول زمان میتواند توسعه طبیعی مغز انسانها را مختل کند. نقصهایی در بازیابی اطلاعات کلامی و غیرکلامی و عملکرد بصری-فضایی در نوجوانانی که سابقه نوشیدن سنگین در دوران نوجوانی زودرس و میانسال دارند، مشهود بود.[۳۸]
در دوران نوجوانی، مراحل بحرانی از توسعه عصبی، از جمله بازسازی و تغییرات عملکردی در انعطافپذیری سیناپسی و اتصال نورونی در مناطق مختلف مغز رخ میدهد. این تغییرات ممکن است نوجوانان را به ویژه در معرض اثرات مضر الکل قرار دهد. در مقایسه با بزرگسالان، نوجوانانی که در معرض الکل قرار دارند، بیشتر احتمال دارد که نقصهای شناختی (از جمله اختلال در یادگیری و حافظه) را نشان دهند. برخی از این اثرات شناختی، مانند نقصهای یادگیری، ممکن است تا بزرگسالی ادامه یابد.[۳۹]
تکانشگری و جستجوی حس در نوجوانی ممکن است منجر به افزایش مصرف الکل و بروز بیشتر دورههای نوشیدن بیرویه شود و نوجوانان را بهویژه در معرض خطر الکلیسم قرار دهد. مغز در حال توسعه نوجوانان به آسیبهای نورو توکسیک و نورودژنراتیو الکل آسیبپذیرتر است.[۴۰] «عجلهطلبی بالا همچنین در خانوادههای دارای الکلیسم مشاهده شده است که نشاندهنده یک ارتباط ژنتیکی است؛ بنابراین، ژنتیک تکانشگری با خطرات ژنتیکی برای اختلال مصرف الکل و احتمالاً نورودژنراسیون الکلی همپوشانی دارد».[۴۰]
نوجوانان بهطور قابل توجهی در برابر آسیبهای مغزی مرتبط با الکل به شکل تغییرات پایدار در سیگنالدهی نورویمنی ناشی از نوشیدن بیرویه آسیبپذیرتر هستند.[۴۱]
ژنتیک و سابقه خانوادگی
جنسیت و تاریخچه خانوادگی الکلیسم و نوشیدن بیرویه بر آسیبپذیری به وابستگی به الکل تأثیر میگذارد، زیرا سطوح بالاتری معمولاً در مردان و در افرادی که تاریخچه خانوادگی دارند، مشاهده میشود.[۴۲]
همچنین، خطر ژنتیکی برای آسیب مغزی مرتبط با الکل که به واسطه سیتوکینهای پیشالتهابی ایجاد میشود، وجود دارد. شواهدی وجود دارد که نشان میدهد انواع این ژنها نه تنها در ایجاد آسیب مغزی بلکه همچنین در تکانشگری و سوء مصرف الکل نقش دارند. هر سه این ویژگیهای ژنتیکی به شدت به اختلال مصرف الکل کمک میکنند.[۴۰]
منابع
- ↑ "10th Special Report to the U.S. Congress on Alcohol and Health: Highlights from Current Research" (PDF). National Institute of Health. National Institute on Alcohol Abuse and Alcoholism. June 2000. p. 134. Archived from the original (PDF) on 21 February 2016. Retrieved 21 October 2014.
The brain is a major target for the actions of alcohol, and heavy alcohol consumption has long been associated with brain damage. Studies clearly indicate that alcohol is neurotoxic, with direct effects on nerve cells. Chronic alcohol abusers are at additional risk for brain injury from related causes, such as poor nutrition, liver disease, and head trauma.
- ↑ Zahr, Natalie M.; Kaufman, Kimberley L.; Harper, Clive G. (May 2011). "Clinical and pathological features of alcohol-related brain damage". Nature Reviews Neurology (به انگلیسی). 7 (5): 284–294. doi:10.1038/nrneurol.2011.42. ISSN 1759-4758. PMC 8121189. PMID 21487421.
- 1 2 3 4 5 Harper, Clive (15 January 2009). "The Neuropathology of Alcohol-Related Brain Damage". Alcohol and Alcoholism. 44 (2): 136–140. doi:10.1093/alcalc/agn102. PMID 19147798. Archived from the original on 3 November 2023. Retrieved 2 May 2025.
- 1 2 3 4 5 6 7 8 9 10 11 12 13 14 Oscar-Berman, Marlene (June 2003). "Alcoholism and the Brain". Alcohol Research & Health. 27 (2): 125–133.
- ↑ Sutherland, Greg (1 January 2014). "Neuropathology of alcoholism". Alcohol and the Nervous System. Handbook of Clinical Neurology (به انگلیسی). Vol. 125. pp. 603–615. doi:10.1016/B978-0-444-62619-6.00035-5. hdl:2123/19684. ISBN 978-0-444-62619-6. ISSN 0072-9752. PMID 25307599.
- ↑ Nutt, David; Hayes, Alexandra; Fonville, Leon; Zafar, Rayyan; Palmer, Emily O.C.; Paterson, Louise; Lingford-Hughes, Anne (2021-11-04). "Alcohol and the Brain". Nutrients (به انگلیسی). 13 (11): 3938. doi:10.3390/nu13113938. ISSN 2072-6643. PMC 8625009. PMID 34836193.
- ↑ Caroline Cassels (July 30, 2014). "Midlife Alcohol Abuse Linked to Severe Memory Impairment". Medscape. WebMD LLC.
- ↑ Kuźma, E. B.; Llewellyn, D. J.; Langa, K. M.; Wallace, R. B.; Lang, I. A. (2014). "History of Alcohol Use Disorders and Risk of Severe Cognitive Impairment: A 19-Year Prospective Cohort Study". The American Journal of Geriatric Psychiatry. 22 (10): 1047–1054. doi:10.1016/j.jagp.2014.06.001. PMC 4165640. PMID 25091517.
- ↑ El-Sayed, Mahmoud S.; Ali, Nagia; Ali, Zeinab El-Sayed (1 March 2005). "Interaction Between Alcohol and Exercise". Sports Medicine (به انگلیسی). 35 (3): 257–269. doi:10.2165/00007256-200535030-00005. ISSN 1179-2035. PMID 15730339. S2CID 33487248.
- ↑ Dunbar, R. I. M.; Launay, Jacques; Wlodarski, Rafael; Robertson, Cole; Pearce, Eiluned; Carney, James; MacCarron, Pádraig (1 June 2017). "Functional Benefits of (Modest) Alcohol Consumption". Adaptive Human Behavior and Physiology (به انگلیسی). 3 (2): 118–133. doi:10.1007/s40750-016-0058-4. ISSN 2198-7335. PMC 7010365. PMID 32104646.
- ↑ Lang, I.; Wallace, R. B.; Huppert, F. A.; Melzer, D. (2007). "Moderate alcohol consumption in older adults is associated with better cognition and well-being than abstinence". Age and Ageing. 36 (3): 256–61. doi:10.1093/ageing/afm001. PMID 17353234.

- ↑ Ramirez, Elva. "Study: No Amount Of Drinking Alcohol Is Safe For Brain Health". Forbes (به انگلیسی). Retrieved 13 June 2021.
- ↑ الگو:Cite medRxiv
 Available under CC BY 4.0.
- ↑ "Sorry, wine lovers. No amount of alcohol is good for you, study says". Washington Post. Retrieved 19 April 2022.
- ↑ Daviet, Remi; Aydogan, Gökhan; Jagannathan, Kanchana; Spilka, Nathaniel; Koellinger, Philipp D.; Kranzler, Henry R.; Nave, Gideon; Wetherill, Reagan R. (4 March 2022). "Associations between alcohol consumption and gray and white matter volumes in the UK Biobank". Nature Communications (به انگلیسی). 13 (1): 1175. Bibcode:2022NatCo..13.1175D. doi:10.1038/s41467-022-28735-5. ISSN 2041-1723. PMC 8897479. PMID 35246521.
- ↑ Neiman, J. (Oct 1998). "Alcohol as a risk factor for brain damage: neurologic aspects". Alcohol. Clin. Exp. Res. 22 (7 Suppl): 346S–351S. doi:10.1111/j.1530-0277.1998.tb04389.x. PMID 9799959.
- ↑ Monnig, Mollie A.; Tonigan, J. Scott; Yeo, Ronald A.; Thoma, Robert J.; McCrady, Barbara S. (May 2013). "White Matter Volume in Alcohol Use Disorders: A Meta-Analysis". Addiction Biology. 18 (3): 581–592. doi:10.1111/j.1369-1600.2012.00441.x. ISSN 1355-6215. PMC 3390447. PMID 22458455.
- ↑ Rachdaoui, Nadia; Sarkar, Dipak K. (2017). "Effects of Alcohol on the Endocrine System". Endocrinology and Metabolism Clinics of North America. 42 (3): 593–615. doi:10.1016/j.ecl.2013.05.008. ISSN 0889-8529. PMC 5513689. PMID 28988577.
- 1 2 Blanco Am, V. S. S.; Vallés, S. L.; Pascual, M.; Guerri, C. (2005). "Involvement of TLR4/type I IL-1 receptor signaling in the induction of inflammatory mediators and cell death induced by ethanol in cultured astrocytes". Journal of Immunology. 175 (10): 6893–6899. doi:10.4049/jimmunol.175.10.6893. PMID 16272348.
- ↑ Pascual, M.; Blanco, A. M.; Cauli, O.; Miñarro, J.; Guerri, C. (2007). "Intermittent ethanol exposure induces inflammatory brain damage and causes long-term behavioural alterations in adolescent rats". European Journal of Neuroscience. 25 (2): 541–550. doi:10.1111/j.1460-9568.2006.05298.x. PMID 17284196. S2CID 26318057.
- ↑ Fernandez-Lizarbe, S.; Pascual, M.; Gascon, M. S.; Blanco, A.; Guerri, C. (2008). "Lipid rafts regulate ethanol-induced activation of TLR4 signaling in murine macrophages". Molecular Immunology. 45 (7): 2007–2016. doi:10.1016/j.molimm.2007.10.025. PMID 18061674.
- ↑ Guasch, R. M.; Tomas, M.; Miñambres, R.; Valles, S.; Renau-Piqueras, J.; Guerri, C. (2003). "RhoA and lysophosphatidic acid are involved in the actin cytoskeleton reorganization of astrocytes exposed to ethanol". Journal of Neuroscience Research. 72 (4): 487–502. doi:10.1002/jnr.10594. hdl:10550/95175. PMID 12704810. S2CID 22182633.
- ↑ Pascual, M.; Boix, J.; Felipo, V.; Guerri, C. (2009). "Repeated alcohol administration during adolescence causes changes in the mesolimbic dopaminergic and glutamatergic systems and promotes alcohol intake in the adult rat". Journal of Neurochemistry. 108 (4): 920–931. doi:10.1111/j.1471-4159.2008.05835.x. PMID 19077056.
- 1 2 3 Morris, S. A.; Eaves, D. W.; Smith, A. R.; Nixon, K. (2009). "Alcohol inhibition of neurogenesis: A mechanism of hippocampal neurodegeneration in an adolescent alcohol abuse model". Hippocampus. 20 (5): 596–607. doi:10.1002/hipo.20665. PMC 2861155. PMID 19554644.
- 1 2 3 Taffe, M. A.; Kotzebue, R. W.; Crean, R. D.; Crawford, E. F.; Edwards, S.; Mandyam, C. D. (2010). "Long-lasting reduction in hippocampal neurogenesis by alcohol consumption in adolescent nonhuman primates". Proceedings of the National Academy of Sciences. 107 (24): 11104–11109. doi:10.1073/pnas.0912810107. PMC 2890755. PMID 20534463.
- 1 2 Stephens, David N; Duka, Theodora (12 October 2008). "Cognitive and emotional consequences of binge drinking: role of amygdala and prefrontal cortex". Philosophical Transactions of the Royal Society B: Biological Sciences. 363 (1507): 3169–3179. doi:10.1098/rstb.2008.0097. ISSN 0962-8436. PMC 2607328. PMID 18640918.
- ↑ Krishnan HR, Sakharkar AJ, Teppen TL, Berkel TD, Pandey SC (2014). "The epigenetic landscape of alcoholism". Int. Rev. Neurobiol. International Review of Neurobiology. 115: 75–116. doi:10.1016/B978-0-12-801311-3.00003-2. ISBN 978-0-12-801311-3. PMC 4337828. PMID 25131543.
- ↑ Jangra A, Sriram CS, Pandey S, Choubey P, Rajput P, Saroha B, Bezbaruah BK, Lahkar M (October 2016). "Epigenetic Modifications, Alcoholic Brain and Potential Drug Targets". Ann Neurosci. 23 (4): 246–260. doi:10.1159/000449486. PMC 5075742. PMID 27780992.
- ↑ Berkel TD, Pandey SC (April 2017). "Emerging Role of Epigenetic Mechanisms in Alcohol Addiction". Alcohol. Clin. Exp. Res. 41 (4): 666–680. doi:10.1111/acer.13338. PMC 5378655. PMID 28111764.
- ↑ D'Addario C, Caputi FF, Ekström TJ, Di Benedetto M, Maccarrone M, Romualdi P, Candeletti S (February 2013). "Ethanol induces epigenetic modulation of prodynorphin and pronociceptin gene expression in the rat amygdala complex". J. Mol. Neurosci. 49 (2): 312–9. doi:10.1007/s12031-012-9829-y. PMID 22684622. S2CID 14013417.
- ↑ Fritz, Michael; Klawonn, Anna M.; Zahr, Natalie M. (May 2022). "Neuroimaging in alcohol use disorder: From mouse to man". Journal of Neuroscience Research (به انگلیسی). 100 (5): 1140–1158. doi:10.1002/jnr.24423. ISSN 0360-4012. PMC 6810809. PMID 31006907.
- 1 2 3 Harper, Clive (1 February 2005). "Ethanol and brain damage". Current Opinion in Pharmacology (به انگلیسی). 5 (1): 73–78. doi:10.1016/j.coph.2004.06.011. ISSN 1471-4892. PMID 15661629.
- ↑ Biasiucci, Andrea; Franceschiello, Benedetta; M. Murray, Micah (2019). "Electroencephalography". Current Biology (3rd ed.). Elsevier (published 4 February 2019). 29 (3): R80–R85. Bibcode:2019CBio...29..R80B. doi:10.1016/j.cub.2018.11.052. ISSN 0960-9822. PMID 30721678. S2CID 208786878.
- ↑ Oscar-Berman M, Valmas MM, Sawyer KS, Ruiz SM, Luhar RB, Gravitz ZR (2014). "Profiles of impaired, spared, and recovered neuropsychologic processes in alcoholism". Alcohol and the Nervous System. Handb Clin Neurol. Handbook of Clinical Neurology. Vol. 125. pp. 183–210. doi:10.1016/B978-0-444-62619-6.00012-4. ISBN 978-0-444-62619-6. PMC 4515358. PMID 25307576.
- ↑ Fein G, Torres J, Price LJ, Di Sclafani V (September 2006). "Cognitive performance in long-term abstinent alcoholic individuals". Alcohol. Clin. Exp. Res. 30 (9): 1538–44. doi:10.1111/j.1530-0277.2006.00185.x. PMC 1868685. PMID 16930216.
- ↑ Bottlender M, Soyka M (2004). "Impact of craving on alcohol relapse during, and 12 months following, outpatient treatment". Alcohol Alcohol. 39 (4): 357–61. doi:10.1093/alcalc/agh073. PMID 15208171.
- ↑ Moos RH, Moos BS (February 2006). "Rates and predictors of relapse after natural and treated remission from alcohol use disorders". Addiction. 101 (2): 212–22. doi:10.1111/j.1360-0443.2006.01310.x. PMC 1976118. PMID 16445550.
- ↑ Squeglia LM, Jacobus J, Tapert SF (January 2009). "The influence of substance use on adolescent brain development". Clin EEG Neurosci. 40 (1): 31–8. doi:10.1177/155005940904000110. PMC 2827693. PMID 19278130.
- ↑ Guerri, C.; Pascual, M. A. (2010). "Mechanisms involved in the neurotoxic, cognitive, and neurobehavioral effects of alcohol consumption during adolescence". Alcohol. 44 (1): 15–26. doi:10.1016/j.alcohol.2009.10.003. PMID 20113871.
- 1 2 3 Crews, Fulton Timm; Boettiger, Charlotte Ann (September 2009). "Impulsivity, Frontal Lobes and Risk for Addiction". Pharmacology Biochemistry and Behavior. 93 (3): 237–247. doi:10.1016/j.pbb.2009.04.018. ISSN 0091-3057. PMC 2730661. PMID 19410598.
- ↑ Crews FT, Vetreno RP (2014). "Neuroimmune basis of alcoholic brain damage". Int. Rev. Neurobiol. International Review of Neurobiology. 118: 315–57. doi:10.1016/B978-0-12-801284-0.00010-5. ISBN 978-0-12-801284-0. PMC 5765863. PMID 25175868.
- ↑ Courtney, Kelly E.; Polich, John (January 2009). "Binge Drinking in Young Adults: Data, Definitions, and Determinants". Psychological Bulletin. 135 (1): 142–156. doi:10.1037/a0014414. ISSN 0033-2909. PMC 2748736. PMID 19210057.
| استفاده از الکل |
| ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| کنترل الکل |
| ||||||||||||||||
| مرتبط |
| ||||||||||||||||
| |||||||||||||||||
