فرضیه مغز نقشپذیرفته
الگو:Infobox hypothesis فرضیهٔ مغز نقشگذاریشده فرضیهای در روانشناسی فرگشتی دربارهٔ علل اوتیسم و طیف اختلالات اسکیزوفرنی است که نخستین بار در سال ۲۰۰۸ توسط برنارد کرسپی و کریستوفر بدکاک مطرح شد. این فرضیه بیان میکند که اثراتِ نقشگذاری ژنومی تا حدی در ماهیتِ متضاد (دیامتریک) اوتیسم و روانپریشی نقش دارند (فرضیهٔ اختلالاتِ متضاد، که بسیار عمومیتر از ایدهٔ مغزِ نقشگذاریشده است).
فرضیهٔ مغزِ نقشگذاریشده بر پایهٔ نقشگذاری ژنومی بنا شده است، فرایندی اپیژنتیک که طی آن ژنها بسته به اینکه از کدام والد به ارث رسیدهاند، بهگونهای متفاوت بیان میشوند. بهطور مشخص، فرضیهٔ مغزِ نقشگذاریشده پیشنهاد میکند که اختلالاتِ طیفِ اوتیسم تا حدی ناشی از گرایش به بیانِ ژنهای پدری هستند، درحالیکه اختلالاتِ طیفِ روانپریشی در برخی موارد ناشی از گرایش به بیانِ ژنهای مادریاند.
فرضیهٔ مغزِ نقشگذاریشده با نرخ بالای اوتیسم در سندرم آنجلمن (که ناشی از گرایشهای ژنیِ نقشگذاریشدهٔ پدری است) و نرخ بالای روانپریشی در سندرم پرادر-ویلی (که ناشی از گرایشهای ژنیِ نقشگذاریشدهٔ مادری است) پشتیبانی میشود.
فرضیهٔ اختلالاتِ متضاد و فرضیهٔ مغزِ نقشگذاریشده موضوعِ پژوهش و آزمونِ قابلتوجهی بودهاند، با پشتیبانیِ چشمگیر و برخی شواهدِ ناهمسو، برای نمونه.[۱][۲][۳]
نقشگذاری ژنومی
نقشگذاری ژنومی فرایندی اپیژنتیک است که طی آن برخی ژنها به شیوهای وابسته به والدِ خاستگاه بیان میشوند. نظریهٔ مغزِ نقشگذاریشده کاربردی از نظریهٔ خویشاوندیِ نقشگذاری ژنومی است که با نام نظریهٔ تضادِ نقشگذاری ژنومی نیز شناخته میشود. نظریهٔ خویشاوندی استدلال میکند که در موجوداتِ پلوئیدی، مانند انسان، مجموعهٔ ژنهای مادری و پدری ممکن است منافعِ بازتولیدیِ متضادی داشته باشند، چراکه مادر و پدر ممکن است دربارهٔ رشدِ کودک منافعِ متضادی داشته باشند. نظریهٔ خویشاوندی یکی از چندین فرضیهٔ اصلیِ رقیب دربارهٔ نقشگذاری ژنومی است و طرفدارانِ فرضیهٔ مغزِ نقشگذاریشده از آن پشتیبانی میکنند. سازوکارِ دقیقِ چگونگیِ عملکردِ نقشگذاری ژنومی هنوز حلنشده باقی مانده است.[۴][۵]
فرضیه و پیشینه
طرفدارانِ نظریهٔ خویشاوندیِ نقشگذاری استدلال میکنند که چون نامعلوم است آیا فرزندانِ دیگر و آیندهٔ یک زن همان پدر را داشتهاند و خواهند داشت یا نه، و از آنجا که پدر عموماً سرمایهگذاریِ والدینیِ کمتری دارد، ممکن است به سود بازتولیدیِ پدر باشد که فرزندش منابعِ مادر را بیشتر از فرزندان دیگر مصرف کند، درحالیکه ممکن است به سود مادر باشد که فرزندش منابعِ کمتری بگیرد و منابعِ بیشتری برای خودش و فرزندان آینده باقی بماند.[۶][۷] بنابراین، فرض بر این است که نقشگذاری ژنومیِ با گرایشِ اندکِ مادری، با عواملی مانند رشدِ کاهشیافته، رفتارِ کنترلپذیرترِ کودک، و شخصیتی همدلانهتر و کمترخودمحور همراه است، که تقاضای کمتری بر مادر تحمیل میکند. حالتِ متضادِ آن برای گرایش اندکِ پدری رخ میدهد.[۶][۷]
با این حال، استدلال میشود که نقشگذاری ژنومیِ افراطی بهنفعِ ژنهای مادری موجبِ روانپریشی، مانند اختلالاتِ طیف اسکیزوفرنی، میشود، درحالیکه نقشگذاری ژنومیِ افراطی بهنفعِ ژنهای پدری موجبِ اختلالاتِ اوتیسم میشود. این ادعا بیان میکند که علائمِ اسکیزوفرنی با همدلیِ افراطی همراه است که به هذیان و پارانویا میانجامد، درحالیکه علائمِ اوتیسم ناشی از کمبودِ همدلی است. بهطور مشخص، اوتیسم گرایشی به کمذهنخوانی و کمهمدلی بهشمار میرود که در آن افراد چون اشیاء رفتار میشوند، درحالیکه اسکیزوتایپی گرایشِ معکوسِ زیادهذهنخوانی و زیادههمدلی است، تا جایی که با اشیاء چون افراد رفتار میشود. برخی یافتههای تصویربرداریِ عصبی از این فرضیه پشتیبانی میکنند،[۸] اگرچه تصویربرداریِ عصبی در اسکیزوفرنی بهدلیل تأثیرِ عصبیِ داروهای ضدروانپریشی بحثبرانگیز است،[۹][۱۰] و دیگر یافتههای تصویربرداریِ عصبی نتایجی ناسازگار با این فرضیه دارند.[۱۱][۱۲]
ویژگیهایی مانند دوسوگراییِ دیدهشده در روانپریشی در برابر تمرکزِ یکسویهٔ علایقِ خاصِ اوتیستیک نیز بهعنوان وجوهِ تمایز مطرح شدهاند،[۶] اگرچه شباهت و همپوشانیِ چشمگیر میان علائمِ منفیِ دیدهشده در این دو اختلال، این ادعا را بهطور قابلتوجهی تضعیف میکند.[۱۳][۱۴]
فرضیهٔ مغزِ نقشگذاریشده نخستین بار در سال ۲۰۰۸ توسط زیستشناس برنارد کرسپی و جامعهشناس کریستوفر بدکاک مطرح شد؛ هیچیک از این دو پیشتر تجربهای در علوم شناختی یا ژنتیکِ رفتاری نداشتند.[۷] آنها نخستین ارائهٔ ادعاهای خود را در نشریهٔ تأثیرگذارِ علوم شناختیِ علوم رفتاری و مغزی منتشر کردند، و این فرضیه توجهِ چشمگیری را جلب کرد، هم علاقهمندانه و هم انتقادی.[۱۵]
استدلالهای مربوط به این فرضیه
فرضیهٔ مغزِ نقشگذاریشده شباهتهایی با نظریهٔ اوتیسمِ نظریه همدلی-سامانهسازی دارد، اما این دو بهطور چشمگیری با هم تفاوت دارند. طرفدارانِ فرضیهٔ مغزِ نقشگذاریشده بیان میکنند که سازوکارِ فرضیِ نقشگذاری ممکن است هنگامی که نقشگذاری ژنومیِ افراطی در جنسِ مخالف رخ میدهد، تعاملاتِ زیانباری داشته باشد؛ آنها ادعا میکنند این امر توضیحی برای مسئلهای فراهم میآورد که برای ادعاهای «مغزِ فوقمردانه» یک «مشکل» بهشمار میرود — بهطور مشخص، اینکه اوتیسمِ زنانه گرایش به شدتِ بیشتری دارد.[۶] این همچنین بهعنوان توضیحی برای شدتِ نسبیِ اسکیزوفرنی در مردان به کار میرود.[۶] با این حال، طرفدارانِ نظریهٔ مغزِ فوقمردانه بر این باورند که دوشکلیِ جنسی در شدتِ اوتیسم، از پیش با ناهمخوانیِ تشخیصی توضیح داده میشود.[۱۶]
هم در اوتیسم و هم در اسکیزوفرنی، نظریه ذهن دچار اختلال است، امری که فرضیهٔ مغزِ نقشگذاریشده بیان میکند از طریق سازوکارهای متفاوتی رخ میدهد و به نوععصبهای زیربناییِ گستردهتر قابلتعمیم نیست. طرفدارانِ این فرضیه ادعا میکنند افرادِ دارای ویژگیهای اسکیزوتایپیِ مثبت، نظریهٔ ذهنِ تقویتشده، توانایی همدلیِ افزایشیافته، و توانایی بهبودیافتهای برای شناساییِ احساساتِ دیگران دارند،[۱۵] اما این ایده از سوی پژوهش روی جمعیتِ دارای اختلال شخصیت اسکیزوتایپال پشتیبانی نمیشود[۱۷] و نه از سنجههای اسکیزوتایپیِ «سالم» در جمعیتِ عمومی.[۱۸][۱۹] در عوض، نظریهٔ ذهن بهنظر میرسد در همهٔ حالاتِ طیفِ اسکیزوفرنی مختل باشد، حتی در نبودِ روانپریشیِ آشکار.[۲۰]
باور بر این است که عواملی مانند تغذیه در دورانِ بارداری بر نقشگذاری تأثیر میگذارند. طرفدارانِ این فرضیه اشاره میکنند که اسکیزوفرنی با گرسنگیِ مادر در دورانِ بارداری مرتبط است، درحالیکه شیوعِ تشخیصیِ اوتیسم در جوامعِ مرفه افزایش یافته است،[۲۱] هرچند اجماعِ عمومیِ علمی این است که افزایشِ نرخِ تشخیصِ اوتیسم در جوامعِ ثروتمند بیشتر به آگاهی مرتبط است تا شیوعِ واقعی.[۲۲]
بهنظر میرسد اوتیسم و اسکیزوفرنی به شیوهای متضاد با وزن هنگام تولد مرتبط باشند؛ اوتیسم با وزنِ بالای هنگامِ تولد و اسکیزوفرنی با وزنِ پایینِ هنگام تولد ارتباط دارد. طرفدارانِ این فرضیه به این ارتباط بهعنوان شاهد اشاره میکنند.[۲۳]
طرفدارانِ این فرضیه همچنین به اختلالاتِ ژنتیکیای اشاره میکنند که خطرِ یکی از این دو اختلال را افزایش میدهند بدونِ افزایشِ خطرِ دیگری، بهویژه اختلالاتِ نقشگذاری، تا از ادعاهای خود پشتیبانی کنند. برای نمونه، سندرم بکویت-ویدمان ناشیِ از افزایشِ اثراتِ ژنهای نقشگذاریشدهٔ پدری است و شیوعِ افزایشیافتهای از اوتیسم دارد.[۴][۲۳][۲۴] برخلافِ ادعای کلیِ این فرضیه، بیشترِ اختلالاتی که خطرِ یکی از اوتیسم یا اسکیزوفرنی را افزایش میدهند، خطرِ دیگری را نیز افزایش میدهند، از جمله به شیوههایی که مستقیماً با فرضیهٔ مغزِ نقشگذاریشده در مورد نقشگذاری ژنومی در تضادند. برای نمونه، نشانگان دی جرج با افزایشِ چشمگیری (۱۰ تا ۴۰ برابرِ جمعیتِ عمومی) در خطرِ هم اوتیسم و هم اسکیزوفرنی همراه است.[۲۵][۲۶]
دادههای تنوع تعداد کپی و مطالعات همبستگی کل ژنوم از سازوکارهای ژنتیکیِ مشترکی که عامل اسکیزوفرنی و اوتیسماند پشتیبانی میکنند، هرچند این تنها پشتیبانیِ جانبیای از فرضیهٔ مغزِ نقشگذاریشده فراهم میآورد و میتواند برای پشتیبانی از بسیاری فرضیههای رقیب نیز به کار رود.[۲۷][۲۸]
نقشِ اکسیتوسین در اوتیسم و اسکیزوفرنی نیز بررسی شده، و برخی یافتهها و توصیفاتِ این پژوهشها بهسودِ این فرضیه به کار رفتهاند. اکسیتوسین بهنظر میرسد پتانسیلِ درمانی هم در اوتیسم[۲۹] و هم اسکیزوفرنی داشته باشد، بهاحتمال زیاد از جمله در اختلالِ شخصیتِ اسکیزوتایپال.[۳۰][۳۱] کرسپی، برخلافِ این پیشنهاد، مطرح میکند که سطحِ بالای اکسیتوسین عاملی مؤثر در اسکیزوتایپیِ جمعیتی است و «درکِ اجتماعیِ فوقرشدیافتهای» ایجاد میکند که موجبِ روانپریشی میشود.[۳۲] طرفدارانِ این فرضیه به همبستگیهایی میان سطوحِ بالاترِ اکسیتوسین و ویژگیهای شخصیتی که با اسکیزوتایپی نیز مرتبطاند، مانند خلاقیت و تفکر واگرا، اشاره میکنند.[۳۳][۳۴] با این حال، هم اختلالِ شخصیتِ اسکیزوتایپال و هم اسکیزوتایپی در جمعیتِ عمومی بهنظر میرسد با همان کمبودهای اکسیتوسینی همراه باشند که در اسکیزوفرنی مشاهده میشود،[۳۱] و میزانی که علائمِ مثبتِ اسکیزوفرنی و اسکیزوتایپی با اکسیتوسینِ بالا مرتبطاند — همانگونه که طرفداران استدلال میکنند — نامشخص و متناقض بهنظر میرسد.[۳۰]
مسائل
ادعای کلیِ این که اوتیسم و اسکیزوفرنی در سطحِ زیستی متضادِ یکدیگرند، با پژوهشِ چشمگیری پشتیبانی میشود، آنگونه که در کرسپی و بدکاک (۲۰۰۸) توصیف شده است. با این حال، برخی یافتهها بهنظر میرسد با این فرضیه در تضاد باشند؛ برای نمونه، در نمونههایی از بزرگسالانِ اوتیستیک، اسکیزوفرنی و دیگر اختلالاتِ روانپریشیِ غیرعاطفی با نرخی بسیار بالاتر از جمعیتِ عمومی رخ میدهند و در حدود ۸ تا ۱۰ درصد از جمعیتِ گستردهٔ طیفِ اوتیسم دیده میشوند[۳۵][۳۶] و در اختلال نافذ رشد نامشخص تا یکسوم میرسند.[۳۷] همین همبستگی در اسکیزوفرنیِ شروعشده در کودکی نیز دیده میشود که همگونترین شکلِ این اختلال بهشمار میرود و نزدیکترین حالت به اختلالِ فرضیِ رشدِ عصبیِ زیربنایی اختلالاتِ طیفِ اسکیزوفرنی است؛ تقریباً یکچهارم از کودکانِ مبتلا به اسکیزوفرنی، پیش از آغازِ روانپریشی، معیارهایِ یک اختلالِ طیفِ اوتیسم را دارا هستند، و اکثریتِ آنها اختلالاتِ بالینی یا زیربالینیِ مهارتهای اجتماعی، حرکتی یا زبانی مشابهِ آنچه در کودکانِ اوتیستیک دیده میشود را نشان میدهند.[۳۸] بزرگسالانِ مبتلا به اسکیزوفرنی و اختلالاتِ روانپریشیِ مرتبط نیز نرخِ بالاتری از علائمِ اوتیستیک نسبت به گروههای شاهدِ سالم دارند.[۳۹] وجودِ این شواهدِ ظاهراً متناقض ممکن است ناشی از تشخیصهای نادرستِ رایج از حالتِ پیشبیماریِ اسکیزوفرنی بهعنوانِ طیفِ اوتیسم باشد، همانطور که کرسپی و بدکاک توصیف میکنند.
کرسپی و بدکاک ادعاهای متعددی دربارهٔ اختلالاتِ ژنتیکی و رابطهٔ آنها با این فرضیه مطرح میکنند؛ برای نمونه، اینکه رابطهٔ میان آن اختلالات و آنیوپلوئیدی کروموزومِ جنسی از این فرضیه پشتیبانی میکند، به این ترتیب که تریزومی ایکس و سندرم کلاینفلتر (کروموزومهای X اضافی) خطرِ اسکیزوفرنی را افزایش میدهند و نشانگان ترنر (تک کروموزوم X) خطرِ اوتیسم را افزایش میدهد.[۴] با این حال، حالتهای پلیزومیِ X با افزایشِ خطرِ هم اوتیسم و هم اسکیزوفرنی همراهاند،[۴۰][۴۱][۴۲] و سندرم ترنر تقریباً سه برابرِ جمعیتِ عمومیِ زنان، در میانِ زنانِ اسکیزوفرن شایع است.[۴۳] نشانگانهای ژنتیکی بهطور کلی این پیشنهاد را تقویت میکنند که اوتیسم و اسکیزوفرنی بیشتر مرتبطاند تا منعکنندهٔ یکدیگر، به این معنا که شرایطی که خطرِ یکی را بهشدت افزایش میدهند، معمولاً خطرِ دیگری را نیز افزایش میدهند. برای نمونه، نشانگان دی جرج، که با افزایشِ ۲۰ تا ۳۰ برابریِ خطرِ اسکیزوفرنی همراه است،[۲۵] خطرِ اوتیسم را نیز بهطور چشمگیری افزایش میدهد.[۲۶] دیگر اختلالاتِ کروموزومیِ شاخص که خطرِ هم اوتیسم و هم اسکیزوفرنی را بهطور چشمگیری افزایش میدهند شامل ریزحذفهای ناحیهٔ ۱۵q۱۱٫۲[۴۴] و نشانگان ریزحذف ۱۷q۱۲ میشود.[۴۵]
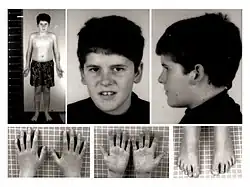
افزون بر این، پیشبینیهای مشخصی که فرضیهٔ مغزِ نقشگذاریشده دربارهٔ نقشگذاری ژنومی مطرح میکند، در بیشترِ موارد نادرست از آب درآمدهاند. فرضیهٔ مغزِ نقشگذاریشده پیشبینی میکند که سندرم پرادر–ویلی، اختلالی ناشی از نقشگذاریِ افراطیِ مادری، باید اوتیسمِ کمتر و روانپریشیِ بیشتری داشته باشد، درحالیکه سندرم آنجلمن، اختلالی ناشی از نقشگذاریِ افراطیِ پدری، باید حالتِ معکوس را نشان دهد.[۴] با این حال، نرخِ اوتیسم در PWS بهطور چشمگیری بالاتر از جمعیتِ عمومی است و در AS مشابه یا کمتر از آن،[۴۶] درحالیکه روانپریشیِ غیرعاطفی در PWS بهنظر میرسد با نرخی مشابهِ جمعیتِ عمومی رخ میدهد.[۴۷] در واقع، پیشنهاد شده است که موارد سندرمِ پرادر-ویلیِ ناشی از نقشگذاریِ مادری، شیوعِ اوتیسمِ بالاتری نسبت به همهٔ سببشناسیهای این اختلال دارند؛ دقیقاً برعکسِ فرضیهٔ مغزِ نقشگذاریشده.[۴۶][۴۸] با وجودِ تناقض با دیگر پژوهشها، کرسپی همچنان مدعی است که اختلالاتِ نقشگذاری، بهطور کلی، با فرضیهٔ او همخوانی دارند.[۴]
هرچند کرسپی و بدکاک ادعا کردهاند که پژوهشهای تصویربرداریِ عصبی از فرضیهٔ مغزِ نقشگذاریشده پشتیبانی میکنند، دیگر پژوهشهای تصویربرداریِ عصبی نتایجِ متناقضی یافتهاند. چندین یافتهٔ عصبشناختی هم در اوتیسم و هم در اسکیزوفرنی مشترکاند.[۱۱][۱۲] نواحیِ مغزیای که اسکیزوفرنی را از اوتیسم متمایز میکنند، همان نواحیای هستند که در کانونِ مناقشه دربارهٔ داروهای ضدروانپریشی قرار دارند،[۹][۱۰] امری که میزانِ قابلیتِ استفاده از آنها برای تمایزِ این اختلالات را کاهش میدهد؛ افرادِ اوتیستیکی که داروهای روانگردان مصرف میکنند، برخی از همان تغییراتِ اتصالِ عصبی را دارند که کرسپی و بدکاک آن را به اسکیزوفرنی نسبت میدهند.[۴۹]
فرضیهٔ مغزِ نقشگذاریشده همچنین بهدلیل ارائهٔ نادرستِ طیفِ اسکیزوفرنی و طرحِ ادعاهایی دربارهٔ اختلالاتِ اسکیزوفرنیک که با نمایههای بالینیِ آنها ناهمخوان است، مورد انتقاد قرار گرفته. این ادعا که اختلالاتِ خفیفترِ طیفِ اسکیزوفرنی با همدلیِ تشدیدشده و نظریهٔ ذهنِ قوی همراهاند، با پژوهشهایی که خلافِ آن را نشان میدهند به خطر افتاده است.[۱۷][۱۸][۱۹][۲۰] الگویِ خاصِ کمبودهایِ همدلی نیز بهنظر میرسد میان اوتیسم و اسکیزوفرنی همسان باشد، به این ترتیب که هر دو، همدلی مختل و همدلی نسبتاً حفظشده را نشان میدهند.[۵۰][۵۱] تلاشِ کرسپی و بدکاک برای مفهومپردازیِ اسکیزوفرنی بهعنوانِ اختلالی نسبتاً همگون که بهطور دقیق در یک انتهایِ یک طیف جای میگیرد، بهدلیلِ ناهمگونیِ بالینی حتی در موارد فردیِ اسکیزوفرنی، ناشی از الگو و سیرِ متفاوتِ علائمِ مثبت و منفی، نقد شده است.[۵۲]
یکی از مهمترین اجزای این فرضیه این است که پیشبینی میکند اوتیسم باید با «کمذهنخوانی» و اختلالاتِ طیفِ روانپریشی (مانند اسکیزوفرنی، اختلالِ دوقطبی، افسردگی و اختلالِ شخصیتِ مرزی) با «زیادهذهنخوانی» همراه باشد؛ یعنی افرادِ هر گروه باید اختلالاتِ متفاوتی در ذهنخوانی داشته باشند.[۴][۱۵] این یکی از اجزایِ اصلیِ فرضیهٔ اختلالاتِ متضاد و یکی از مفروضاتِ بنیادینِ آن است. فراتحلیلِ مهارتهای ذهنخوانی در اوتیسم و اسکیزوفرنی از این ادعا پشتیبانی نمیکند، اما زیادهذهنخوانی از سویِ پژوهشهایی دربارهٔ اختلالِ شخصیتِ مرزی و افسردگی پشتیبانی شده است؛ بنابراین، درحالیکه اوتیسم و اسکیزوفرنی هر دو بهنظر میرسد با اختلالاتِ ذهنخوانی مرتبطاند،[۵۳] برخی اختلالاتِ طیفِ روانپریشی واقعاً درگیرِ زیادهذهنخوانی هستند.
منابع
- ↑ Russell-Smith, Suzanna (2012). The Relationship Between the Autism and Schizophrenia Spectra: An Investigation at the Trait and Cognitive Levels (PhD). Perth: University of Western Australia.
- ↑ Ragsdale G, Foley RA (July 2012). "Testing the imprinted brain: parent-of-origin effects on empathy and systemizing". Evolution and Human Behavior. 33 (4): 402–410. Bibcode:2012EHumB..33..402R. doi:10.1016/j.evolhumbehav.2011.12.002.
- ↑ Dickins BJ, Dickins DW, Dickins TE (2008). "Is this conjectural phenotypic dichotomy a plausible outcome of genomic imprinting?" (PDF). Behavioral and Brain Sciences. 31 (3): 267–268. doi:10.1017/S0140525X08004287.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - 1 2 3 4 5 6 Crespi B (November 2008). "Genomic imprinting in the development and evolution of psychotic spectrum conditions". Biological Reviews of the Cambridge Philosophical Society. 83 (4): 441–93. doi:10.1111/j.1469-185X.2008.00050.x. PMID 18783362. S2CID 18769059.
- ↑ Patten MM, Ross L, Curley JP, Queller DC, Bonduriansky R, Wolf JB (April 2014). "The evolution of genomic imprinting: theories, predictions and empirical tests". Heredity. 113 (2): 119–28. Bibcode:2014Hered.113..119P. doi:10.1038/hdy.2014.29. PMC 4105453. PMID 24755983.
- 1 2 3 4 5 Badcock C, Crespi B (August 2008). "Battle of the sexes may set the brain". Nature. 454 (7208): 1054–5. Bibcode:2008Natur.454.1054B. doi:10.1038/4541054a. PMID 18756240. S2CID 5890859.
- 1 2 3 Carey B (2008). "In a Novel Theory of Mental Disorders, Parents' Genes Are in Competition". The New York Times.
- ↑ Ciaramidaro A, Bölte S, Schlitt S, Hainz D, Poustka F, Weber B, et al. (January 2015). "Schizophrenia and autism as contrasting minds: neural evidence for the hypo-hyper-intentionality hypothesis". Schizophrenia Bulletin. 41 (1): 171–9. doi:10.1093/schbul/sbu124. PMC 4266299. PMID 25210055.
Consistent with these studies, it has been hypothesized that ASD and SCZ thus may be located at the extreme ends of a cognitive architecture ranging from a mechanistic hypo-intentional (to treat person as objects) to a mentalistic hyper-intentional (to treat objects as persons) mode of cognition, respectively.
- 1 2 Torres US, Portela-Oliveira E, Borgwardt S, Busatto GF (December 2013). "Structural brain changes associated with antipsychotic treatment in schizophrenia as revealed by voxel-based morphometric MRI: an activation likelihood estimation meta-analysis". BMC Psychiatry. 13 342. doi:10.1186/1471-244X-13-342. PMC 3878502. PMID 24359128.
- 1 2 Roiz-Santiañez R, Suarez-Pinella P, Crespo-Facorro B (July 2015). "Brain Structural Effects of Antipsychotic Treatment in Schizophrenia: A Systematic Review". Current Neuropharmacology. 13 (4): 422–434. doi:10.2174/1570159X13666150429002536. PMC 4790397. PMID 26412062.
- 1 2 Cheung C, Yu K, Fung G, Leung M, Wong C, Li Q, Sham P, Chua S, McAlonan G (August 2010). "Autistic Disorders and Schizophrenia: Related or Remote? An Anatomical Likelihood Estimation". PLOS ONE. 5 (8) e12233. Bibcode:2010PLoSO...512233C. doi:10.1371/journal.pone.0012233. PMC 2923607. PMID 20805880.
- 1 2 Voyles Ashkam, Angie (1 October 2020). "Autism shares brain structure changes with other psychiatric conditions". Spectrum News.
The conditions that were more similar in their patterns of cortical thickness were also more likely to be genetically similar (a measure assessed in a previous study). For example, autism and schizophrenia, conditions that share genetics and traits, showed the strongest correlation.
- ↑ Goldstein G, Minshew NJ, Allen DN, Seaton BE (June 2002). "High-functioning autism and schizophrenia: A comparison of an early and late onset neurodevelopmental disorder". Archive of Clinical Neuropsychology. 17 (5): 461–475. doi:10.1016/S0887-6177(01)00129-9. PMID 14592000.
- ↑ Trevisan A, Foss-Feig JH, Naples J, Srihari V, Anticevic A, McPartland JC (June 2020). "Autism Spectrum Disorder and Schizophrenia Are Better Differentiated by Positive Symptoms Than Negative Symptoms". Frontiers in Psychiatry. 11 548. doi:10.3389/fpsyt.2020.00548. PMC 7301837. PMID 32595540.
- 1 2 3 Crespi B, Badcock C (June 2008). "Psychosis and autism as diametrical disorders of the social brain" (PDF). The Behavioral and Brain Sciences. 31 (3): 241–61, discussion 261–320. doi:10.1017/S0140525X08004214. PMID 18578904. S2CID 346021. Archived from the original (PDF) on 2017-03-20.
- ↑ Kirkovski M, Enticott PG, Fitzgerald PB (November 2013). "A review of the role of female gender in autism spectrum disorders". Journal of Autism and Developmental Disorders. 43 (11): 2584–603. doi:10.1007/s10803-013-1811-1. PMID 23525974. S2CID 44765026.
- 1 2 Ripoll LH, Zaki J, Perez-Rodriguez MN, Snyder R, Strike KS, Boussi A, Bartz JA, Oschner KN, Siever LJ, New AS (November 2013). "Empathic accuracy and cognition in schizotypal personality disorder". Psychiatry Research. 210 (1): 232–241. doi:10.1016/j.psychres.2013.05.025. PMID 23810511. S2CID 17288282.
- 1 2 Henry JD, Bailey PE, Rendell PG (July 2008). "Empathy, social functioning and schizotypy". Psychiatry Research. 160 (1): 15–22. doi:10.1016/j.psychres.2007.04.014. PMID 18511132. S2CID 1300758.
- 1 2 Canli D, Ozdemir H, Koçak OM (2015). "Magical ideation associated social cognition in adolescents: signs of a negative facial affect recognition deficit". Comprehensive Psychiatry. 61 (1): 90–6. doi:10.1016/j.comppsych.2015.05.009. PMID 26073064.
- 1 2 Bora E, Yücel M, Pantelis C (September 2009). "Theory of mind impairment: a distinct trait-marker for schizophrenia spectrum disorders and bipolar disorder?". Acta Psychiatrica Scandinavica. 120 (4): 253–264. doi:10.1111/j.1600-0447.2009.01414.x. PMID 19489747. S2CID 35632790.
- ↑ Badcock C (June 2011). "The imprinted brain: how genes set the balance between autism and psychosis". Epigenomics. 3 (3): 345–59. doi:10.2217/epi.11.19. PMID 22122342.
- ↑ Jessica Wright (3 March 2017). "The Real Reasons Autism Rates Are Up in the U.S." Scientific American.
- 1 2 Byars SG, Stearns SC, Boomsma JJ (November 2014). "Opposite risk patterns for autism and schizophrenia are associated with normal variation in birth size: phenotypic support for hypothesized diametric gene-dosage effects". Proceedings. Biological Sciences. 281 (1794) 20140604. doi:10.1098/rspb.2014.0604. PMC 4211440. PMID 25232142.
- ↑ Shuman C, Beckwith JB, Weksberg R (11 August 2016). "Beckwith-Wiedemann Syndrome". In Adam MP, Ardinger HH, Pagon RA, Wallace SE, Bean LJ, Stephens K, Amemiya A (eds.). GeneReviews. University of Washington, Seattle. PMID 20301568. Retrieved 2019-08-26.
- 1 2 Bassett AS, Chow EW, Abdelmalik P, Gheorghiu M, Husted J, Weksberg R (September 2003). "The Schizophrenia Phenotype in 22q11 Deletion Syndrome". The American Journal of Psychiatry. 160 (9): 1580–6. doi:10.1176/appi.ajp.160.9.1580. PMC 3276594. PMID 12944331.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - 1 2 Ousley O, Evans AN, Fernandez-Carriba S, Smearman EL, Rockers K, Morrier MJ, Evans DW, Coleman K, Cubells J (May 2017). "Examining the Overlap between Autism Spectrum Disorder and 22q11.2 Deletion Syndrome". International Journal of Molecular Sciences. 18 (5): 1071. doi:10.3390/ijms18051071. PMC 5454981. PMID 28524075.
- ↑ Crespi B, Stead P, Elliot M (January 2010). "Evolution in health and medicine Sackler colloquium: Comparative genomics of autism and schizophrenia". Proceedings of the National Academy of Sciences of the United States of America. 107 (Suppl 1): 1736–41. Bibcode:2010PNAS..107.1736C. doi:10.1073/pnas.0906080106. PMC 2868282. PMID 19955444.
- ↑ Stearns SC, Nesse RM, Govindaraju DR, Ellison PT (January 2010). "Evolution in health and medicine Sackler colloquium: Evolutionary perspectives on health and medicine". Proceedings of the National Academy of Sciences of the United States of America. 107 (Suppl 1): 1691–5. Bibcode:2010PNAS..107.1691S. doi:10.1073/pnas.0914475107. PMC 2868294. PMID 20133821.
- ↑ Yamasue H, Domes G (2018). "Oxytocin and Autism Spectrum Disorders". Behavioral Pharmacology of Neuropeptides: Oxytocin. Current Topics in Behavioral Neurosciences. Vol. 35. pp. 449–465. doi:10.1007/7854_2017_24. ISBN 978-3-319-63738-9. PMID 28766270.
- 1 2 Shilling PD, Feifel D (5 June 2017). "Potential of Oxytocin in the Treatment of Schizophrenia". CNS Drugs. 30 (3): 193–208. doi:10.1007/s40263-016-0315-x. PMC 5458113. PMID 26895254.
- 1 2 Perez-Rodriguez MM, Derish NE, New AS (2014). "The Use of Oxytocin in Personality Disorders: Rationale and Current Status". Current Treatment Options in Psychiatry. 1 (4): 354–357. doi:10.1007/s40501-014-0026-1.
- ↑ Crespi B (2015). "Oxytocin, testosterone, and human social cognition" (PDF). Biological Reviews. 91 (2): 390–408. doi:10.1111/brv.12175. PMID 25631363. S2CID 24096994.
- ↑ De Dreu CK, Baas M, Roskes M, Sligte DJ, Ebstein RP, Chew SH, Tong T, Jiang Y, Mayseless N, Shamay-Tsoory SG (August 2014). "Oxytonergic circuitry sustains and enables creative cognition in humans". Social Cognitive and Affective Neuroscience. 9 (8): 1159–1165. doi:10.1093/scan/nst094. PMC 4127019. PMID 23863476.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - ↑ Mohr C, Claridge G (25 March 2015). "Schizotypy—Do Not Worry, It Is Not All Worrisome". Schizophrenia Bulletin. 41 (2): 436–443. doi:10.1093/schbul/sbu185. PMC 4373632. PMID 25810058.
- ↑ De Giorgi R, De Crescenzo F, D'alo GL, Rizzo Pesci N, Di Franco V, Sandini C, Armando M (August 2019). "Prevalence of Non-Affective Psychoses in Individuals with Autism Spectrum Disorders: A Systematic Review". Journal of Clinical Medicine. 8 (9): 1304. doi:10.3390/jcm8091304. PMC 6780908. PMID 31450601.
- ↑ Vorstman JAS; Burbach JPH (2014). "Autism and Schizophrenia: Genetic and Phenotypic Relationships". Comprehensive Guide to Autism. New York: Springer-Verlag. pp. 1645–1662. doi:10.1007/978-1-4614-4788-7_96. ISBN 978-1-4614-4787-0.
- ↑ Mouridsen SE, Rich B, Isager T (September 2007). "Psychiatric disorders in adults diagnosed as children with atypical autism. A case control study". Journal of Neural Transmission. 115 (1): 135–8. doi:10.1007/s00702-007-0798-1. PMID 17768593. S2CID 34532555.
- ↑ Driver DI, Gognay N, Rappaport JL (October 2014). "Childhood Onset Schizophrenia and Early Onset Schizophrenia Spectrum Disorders". Child and Adolescent Psychiatric Clinics of North America. 22 (4): 539–555. doi:10.1016/j.chc.2013.04.001. PMC 3771646. PMID 24012072.
- ↑ De Crescenzo F, Postorino V, Siracusano M, Riccioni A, Armando M, Curatolo P, Mazzone L (2019). "Autistic Symptoms in Schizophrenia Spectrum Disorders: A Systematic Review and Meta-Analysis". Frontiers in Psychiatry. 10 (78) 78. doi:10.3389/fpsyt.2019.00078. PMC 6393379. PMID 30846948.
- ↑ Tartaglia NR, Howell S, Sutherland A, Wilson R, Wilson L (May 2010). "A review of trisomy X (47,XXX)". Orphanet Journal of Rare Diseases. 5 (8) 8. doi:10.1186/1750-1172-5-8. PMC 2883963. PMID 20459843.
- ↑ van Rijn S, Bierman M, Bruining H, Swaab H (August 2012). "Vulnerability for autism traits in boys and men with an extra X chromosome (47,XXY): The mediating role of cognitive flexibility". Journal of Psychiatric Research. 46 (10): 1300–6. doi:10.1016/j.jpsychires.2012.06.004. PMID 22884425.
- ↑ Wilson AC, King J, Bishop DV (2019). "Autism and social anxiety in children with sex chromosome trisomies: an observational study". Wellcome Open Research. 4 (32): 32. doi:10.12688/wellcomeopenres.15095.2. PMC 6567293. PMID 31231689.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - ↑ Prior TI, Chue PS, Tibbo P (June 2000). "Investigation of Turner syndrome in schizophrenia". American Journal of Medical Genetics. 96 (3): 373–8. doi:10.1002/1096-8628(20000612)96:3<373::aid-ajmg26>3.0.co;2-z. PMID 10898917.
- ↑ "15q11.2 microdeletions" (PDF). Unique Rare Chromosome Disorder Foundation. 2018.
- ↑ Moreno de Luca D, Mulle JG, Kaminsky EB, Sanders SJ (2010). "Deletion 17q12 Is a Recurrent Copy Number Variant that Confers High Risk of Autism and Schizophrenia". American Journal of Human Genetics. 87 (5): 618–630. doi:10.1016/j.ajhg.2010.10.004. PMC 2978962. PMID 21055719.
- 1 2 Veltman MW, Craig EE, Bolton PF (December 2005). "Autism spectrum disorders in Prader–Willi and Angelman syndromes: a systematic review". Psychiatric Genetics. 15 (4): 243–254. doi:10.1097/00041444-200512000-00006. PMID 16314754. S2CID 17897692.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - ↑ Bouras N, Beardsmore A, Dorman T, Cooper SA, Webb T (December 1998). "Affective psychosis and Prader–Willi syndrome". Journal of Intellectual Disability Research. 42 (6): 463–71. doi:10.1046/j.1365-2788.1998.4260463.x. PMID 10030442.
- ↑ Veltman MW, Thompson RJ, Roberts SE, Thomas SN, Whittington J, Bolton PF (February 2004). "Prader-Willi syndrome". European Child & Adult Psychiatry. 14 (1): 42–50. doi:10.1007/s00787-004-0354-6. PMID 14991431. S2CID 43285881.
{{cite journal}}: نگهداری یادکرد:نامهای متعدد:فهرست نویسندگان (رده) - ↑ Linke AC, Olson L, Gao Y, Fishman I, Müller RA (2017). "Psychotropic medication use in autism spectrum disorders may affect functional brain connectivity". Biological Psychiatry: Cognitive Neuroscience and Neuroimaging. 2 (6): 518–527. doi:10.1016/j.bpsc.2017.06.008. PMC 5667652. PMID 29104944.
- ↑ Rogers K, Dziobek I, Hassenstab J, Wolf OT, Convit A (August 2006). "Who Cares? Revisiting Empathy in Asperger Syndrome". Journal of Autism and Developmental Disorders. 37 (4): 709–715. doi:10.1007/s10803-006-0197-8. PMID 16906462. S2CID 13999363.
- ↑ Montag C, Heinz A, Kunz D, Gallinat J (May 2007). "Self-reported empathic abilities in schizophrenia". Schizophrenia Research. 92 (1–3): 85–9. doi:10.1016/j.schres.2007.01.024. PMID 17350225. S2CID 45332048.
- ↑ Thakkar KN, Mathews N, Park S (2008). "A complete theory of psychosis and autism as diametric disorders of social brain must consider full range of clinical syndromes". Behavioral and Brain Sciences. 31 (3): 277–278. doi:10.1017/S0140525X0800438X.
- ↑ Chung YS, Barch D, Strube M (May 2014). "A Meta-Analysis of Mentalizing Impairments in Adults With Schizophrenia and Autism Spectrum Disorder". Schizophrenia Bulletin. 40 (3): 602–616. doi:10.1093/schbul/sbt048. PMC 3984506. PMID 23686020.
| اصلی |
|
|---|---|
| تشخیصها |
|
| شرایط و پدیدههای مرتبط |
|
| شرایط همبود |
|
| سندرومهای مرتبط |
|
| مسائل مرتبط |
|
| مناقشات |
|
| مقیاسهای تشخیصی |
|
| مقیاسهای غربالگری |
|
| لیستها |
|
| سازمانها |
|
| |


- روانشناسی فرگشتی
- علل اتیسم